


Bolest taloženja lakih lanaca
- Univerzitetski klinički centar Kragujevac, Klinika za hematologiju, Kragujevac, Srbija
- Univerzitet u Kragujevcu, Fakultet medicinskih nauka, Katedra za internu medicinu, Kragujevac, Srbija
SAŽETAK
Bolest taloženja lakih lanaca predstavlja jedan od oblika bolesti taloženja monoklonskih imunoglobulina. Po učestalosti, reč je o retkom entitetu, koji se javlja kod osoba srednjeg životnog doba, češće muškog pola. Najčešće zahvata bubrege, sa kliničkom slikom nefritičkog sindroma, ali može biti lokalizovana i u drugim organima, kao što su jetra, pluća, srce, gastrointestinalni trakt, koža i drugi. U kliničkoj slici dominiraju simptomi i znaci zahvaćenog organa. Dijagnoza se najčešće postavlja biopsijom zahvaćenog organa, pri čemu se bojenjem na Kongo crveno razlikuje od amiloidoze lakih lanaca, a potom se vrši evaluacija koštane srži radi isključivanja drugih plazmocitnih diskrazija. Terapija je bazirana na terapijskim modalitetima za lečenje multiplog mijeloma, uključujući inhibitore proteazoma (bortezomib), uz autologu transplantaciju matičnih ćelija hematopoeze, ali i transplantaciju zahvaćenih organa ukoliko je došlo do potpunog gubitka funkcije. Podaci o terapiji monoklonskim antitelima (daratumumab) otvaraju nove terapijske mogućnosti u lečenju ove bolesti. Dijagnostika i lečenje ove bolesti zahtevaju multidisciplinarni pristup, prvenstveno nefrologa,hematologa i patologa.
UVOD
Bolest taloženja lakih lanaca prema 5. reviziji klasifikacije bolesti hematopoetskih i limfoidnih tkiva Svetske zdravstvene organizacije pripada, kao najčešći entitet, grupi bolesti taloženja monoklonskih imunoglobulina, gde osim nje spadaju i bolesti taloženja teških lanaca, kao i bolesti taloženja lakih i teških lanaca [1]. Karakteriše je depozicija lakih lanaca imunoglobulina u različitim organima. Istaloženi laki lanci nemaju karakteristike amiloidne supstance, što ovu bolest razlikuje od amiloidoze lakih lanaca [2].
Bolest je prvi put dokazana 1976. godine na biopsijama bubrega dva pacijenta u Sjedinjenim Američkim Državama. Oba pacijenta su imala bubrežnu slabost, a veoma brzo su se razvile i druge manifestacije, najpre slabost jetre i neurološka simptomatologija, a zatim i srčano popuštanje, gastrointestinalne i endokrine manifestacije [3].
S obzirom na doskora limitirane mogućnosti za preciznu detekciju lakih lanaca učestalost ove bolesti je nepoznata. Češće se javlja kod muškaraca, a medijana starosti pri dijagnozi je 58 godina, dok je čak 36% pacijenata mlađe od 50 godina [4].
ETIOLOGIJA I PATOGENEZA
Etiologija ove bolesti je nepoznata.
U osnovi bolesti, mali patološki klon plazmocita niskog proliferativnog potencijala kao patološki protein proizvodi lake lance, dominantno kappa tipa [5]. Slobodni monoklonski laki lanci talože se u različitim organima kao neorganizovani, amorfni agregati, bez stvaranja depozita u vidu fibrilnih niti, što je i glavna razlika na mikroskopskom nivou između amiloidoze lakih lanaca i bolesti taloženja lakih lanaca [6]. Bolest taloženja lakih lanaca najčešće se manifestuje na bubrezima (kod oko 85% pacijenata), ređe u jetri, srcu, plućima, a vrlo retko u drugim organima [4].
Patofiziološki mehanizam oštećenja funkcije najbolje je izučen kod bubrežnih manifestacija, gde amorfni agregati lakih lanaca započinju kaskadu događaja koji vode ka mezangijalnoj ekspanziji i uvećanju ekstracelularnog matriksa neuobičajenog sastava (bogatog tenascinom), formirajući mezangijalne čvoriće koji zamenjuju normalni matriks bogat kolagenom IV [5],[6]. Kao ređa, ali ponekad i prva manifestacija bolesti deponovanja lakih lanaca, u literaturi se pominje i tubulointersticijumska bolest bubrega. Najčešće se depoziti lakih lanaca viđaju duž tubularne bazalne membrane, uz linearne glomerularne i vaskularne depozite [7]. Retko, agregati lakih lanaca i Tamm Horsfalovog proteina mogu dovesti do zapušenja distalnih tubula i akutne bubrežne insuficijencije [8],[9]. Iako promene na bubrežnim strukturama mogu biti detektovane i svetlosnom mikroskopijom, zlatni standard dijagnoze predstavlja elektronska mikroskopija [10]. Na preparatima pod elektronskim mikroskopom mogu se videti sitni granulirani gusti depoziti u svim delovima bubrega. U zidu glomerulskih kapilara depoziti formiraju tanku traku prema lamini rara interna, a veći depoziti se gomilaju u subendotelijalnom regionu. Depoziti se mogu videti i spolja od tubularne bazalne membrane [10].
Što se tiče patofiziološkog mehanizma oštećenja drugih organa u bolesti deponovanja lakih lanaca, najčešće su opisivane promene na biopsijama jetre i srca, koje pokazuju taloženja amorfnih agregata u vaskularnim strukturama [11]. Na preparatima biopsije jetre viđeni su masivni homogeni eozinofilni infiltrati, koji su uglavnom locirani perisinusoidalno. Infiltrati se boje pozitivno na PAS bojenje, ali negativno na Kongo crvenu boju [12]. Biopsije srca uglavnom ne pokazuju promene na svetlosnoj mikroskopiji, dok se na eletronskoj mikroskopiji vide karakteristični linearni depoziti u intresticijalnom prostoru, u vidu tamnih granuliranih gustih depozita, koji su imunofluorescentnim bojenjem dokazani kao monoklonski laki lanci [11].
Prisustvo monoklonskih lakih lanaca u serumu, iako može biti idiopatsko, češće je udruženo sa nekih drugim oboljenjima limfocita i plazmocita, najčešće multiplim mijelomom, limfoplazmocitnim limfomom ili drugim ređim plazmocitnim diskrazijama. Prema literaturnim podacima ova bolest se nalazi udružena sa multiplim mijelomom u oko 65% slučajeva, makroglobulinemijom (oko 2%), i drugim limfoproliferativnim oboljenjima (2-3%) [13]. Takođe u sklopu monoklonske gamapatije nepoznatog značaja (MGUS), bolest deponovanja lakih lanaca se može manifestovati u organima u čak 32-85% slučajeva. Učestalost idiopatskog oblika bolesti deponovanja lakih lanaca nije utvrđena [14].
KLINIČKA SLIKA I LABORATORIJSKI NALAZI
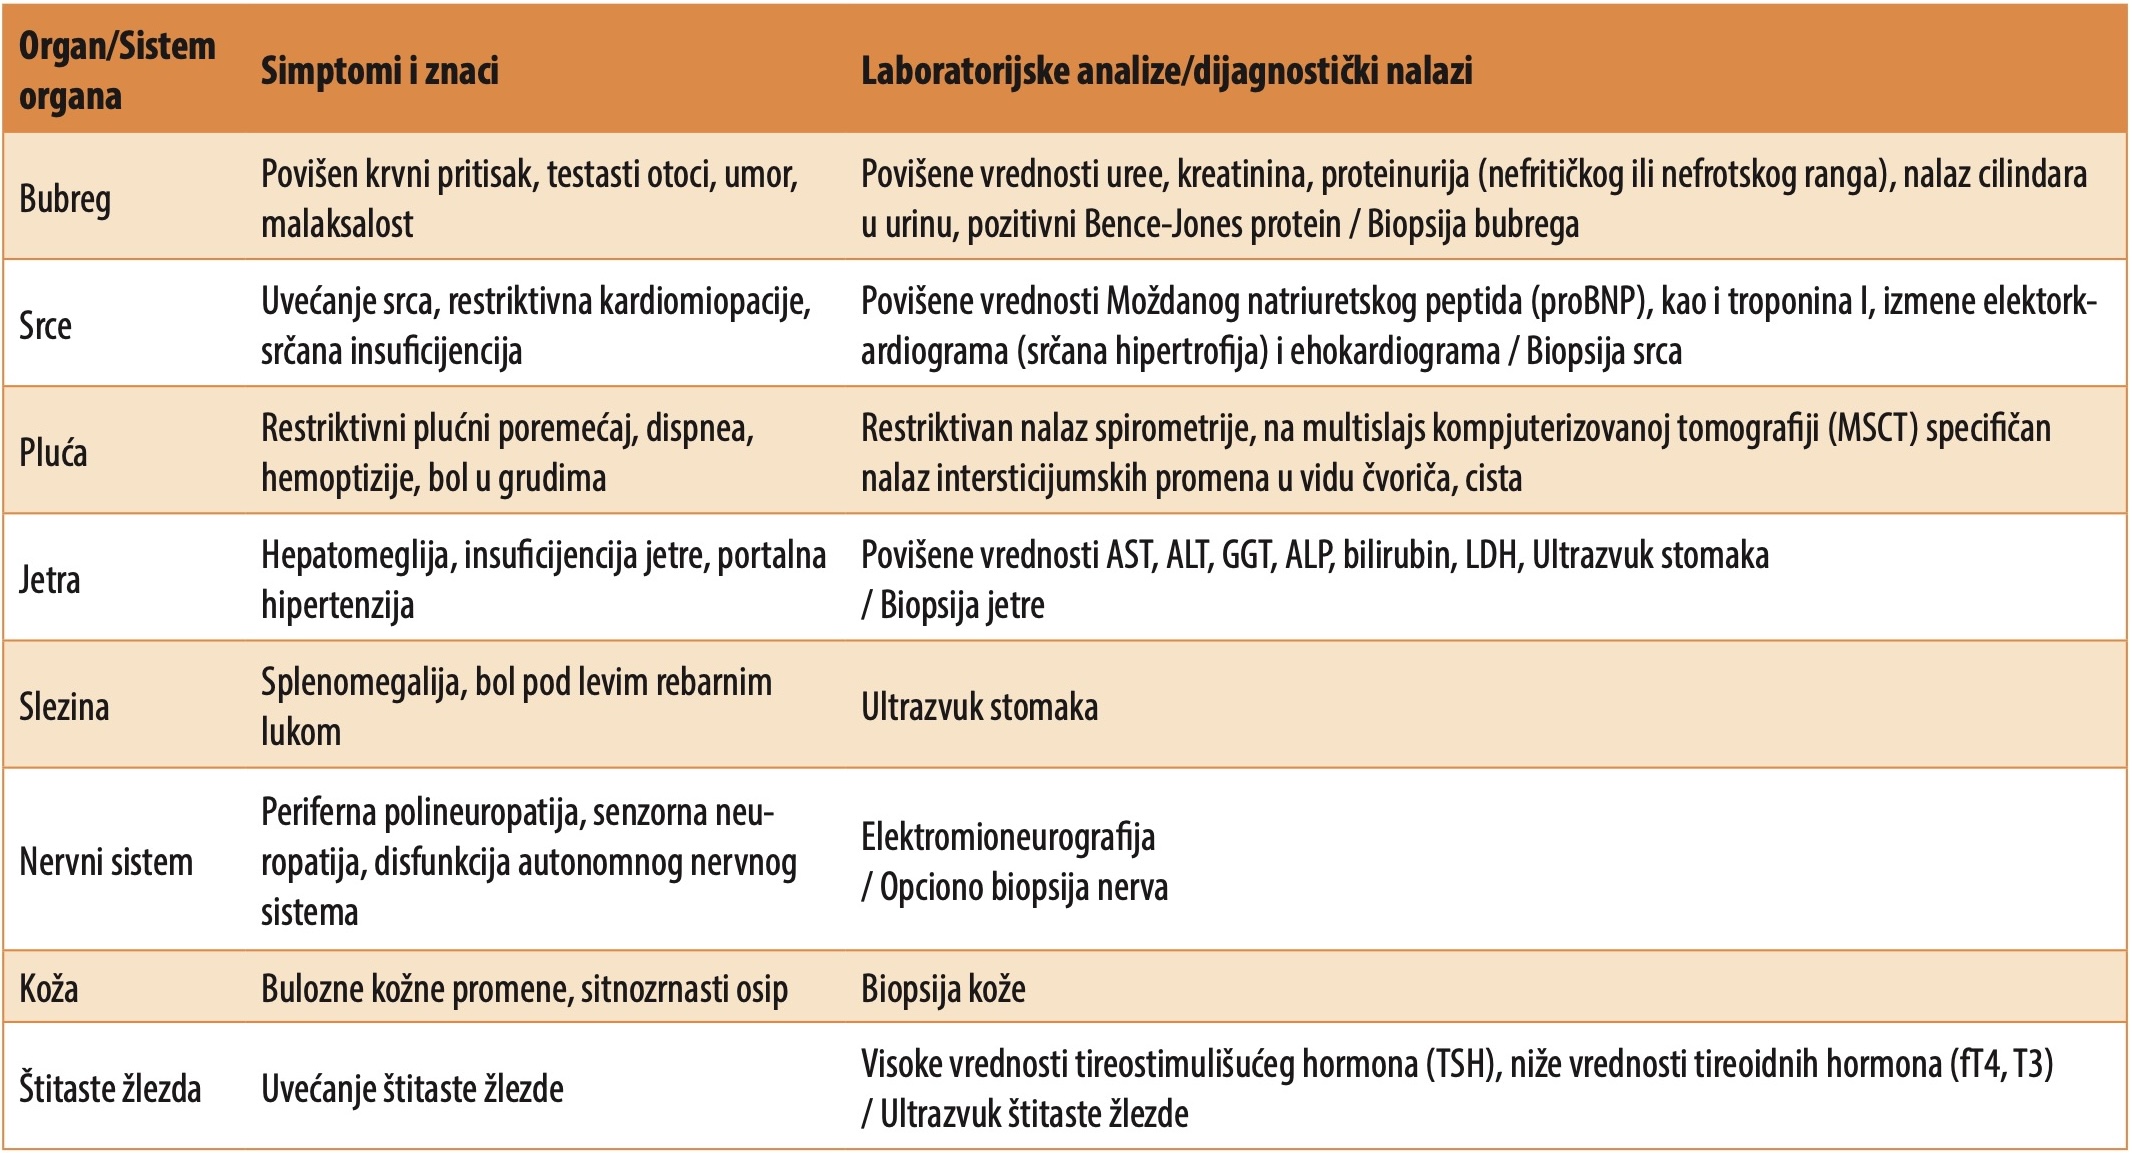
Kliničkom slikom bolesti deponovanja lakih lanaca dominiraju simptomi i znaci zahvaćenog organa. Prema literaturnim podacima, najčešće zahvaćen organ je bubreg, kod oko 85% pacijenata [14]. Kod oko 35% pacijenata, zahvatanje bubrega nije jedina lokalizacija, te se uz bubrežne poremećaje javljaju i simptomi i znaci zahvatanja drugih organa. Izolovane ekstrarenalne manifestacije uz očuvanu bubrežnu funkciju retko su prisutne [4]. Zahvatanje drugih ograna najčešće podrazumeva zahvaćenost jetre (oko 23% slučajeva), zahvaćenost srca, pluća, perifrenog i centralnog nervnog sistema, kože, gastrointestinalnog trakta, slezine, štitaste žlezde i drugih [12],[15],[16],[17],[18],[19],[20].
DIJAGNOSTIKA
Postavljanje dijagnoze bolesti taloženja lakih lanaca sastoji se iz nekoliko koraka. Ukoliko se na osnovu kliničke slike i manifestacija bolesti postavi sumnja na bolest lakih lanaca, prvi korak je svakako biopsija zahvaćenog organa, najčešće bubrega, ali i jetre, srca, pluća, kože, nerava [21]. Na patohistološkom preparatu vide se amorfni linearni depoziti lakih lanaca, a negativnim bojenjem na Kongo crveno isključuje se amiloidoza lakih lanaca [7]. Potvrda da je zaista reč o monoklonskim lakim lancima sprovodi se određivanjem koncentracije lakih lanaca u serumu i urinu, zajedno sa elektroforezom i imunoelektroforezom proteina seruma i urina. Na ovim ispitivanjima potvrđuje se da su laki lanci monoklonalni, ali se ispituje i da li je reč samo o lakim lancima ili se oni kao paraprotein sintetišu uz teške lance [22]. Poslednji korak u dijagnostici predstavlja i ispitivanje koštane srži patohistološkom analizom, gde se detektuje broj plazmocita, ali i njihove karakteristike na imunohistohemijskom bojenju i fluorescentnoj in situ hibridizaciji (FISH) [4],[21],[23]. Alternativno, protočnom citometrijom u aspiratu koštane srži mogu se ispitati imunofenotipske karakteristike plazmocita [2],[4],[21].
TOK, PROGNOZA I LEČENJE
Bolest taloženja lakih lanaca pokazuje prirodno progresivni tok sa krajnjim gubitkom funkcije zahvaćenog organa [24]. Kod skoro 70% pacijenta obolelih od bolesti taloženja lakih lanaca postoji udruženost sa plazmocitnom diskrazijom (najčešće multiplim mijelomom) ili nekim drugim limfoproliferativnim oboljenjem [13]. Prognozni parametri koji utiču na dalji tok bolesti su starost pacijenta, prisutnost drugih plazmocitnih diskrazija ili limfoproliferativne bolesti, kao i prisustvo ekstrarenalnog oboljenja, što predstavlja značajan negativan prognozni parametar [24]. Ukoliko razmatramo bubrežne prognozne parametre, najveći značaj ima brzina razvoja bubrežne insuficijencije, dok se kod zahvatanja srca prate biohemijski parametri kao što su proBNP i troponin I [25].
Lečenje ovog entiteta, ukoliko je udružen sa multiplim mijelomom ili drugim plazmocitnim limfoproliferativnim bolestima, lečimo prema protokolima za lečenje tih bolesti. Kada je reč o idiopatskom obliku, ne postoje zvanični konsenzusi o terapiji [26]. U literaturi se uglavnom pominju male grupe lečenih pacijenata, a kontrolisane studije, zbog retkosti entiteta, nisu sprovođene. Prema dostupnim literaturnim podacima, pacijenti su uglavnom lečeni protokolima baziranim na terapijama za lečenje multiplog mijeloma, uz potporu visokodoznom hemioterapijom i autologom transplantacijom matičnih ćelija. Procena efekta lečenja zasniva se na postizanju hematološkog odgovora (procena monoklonskih plazmocita u kostnoj srži), merenju koncentracije slobodnih lakih lanaca u serumu, kao i praćenju funkcije zahvaćenog organa [14],[26].
Lečenje pacijenata je inicijalno bazirano na primeni kortikosteroidne terapije, koja je kod prvih dokazanih slučajeva primenjivana najpre kao monoterapija, sa postizanjem efekta stabilizacije funkcije zahvaćenog organa i postizanjem parcijalnog hematološkog terapijskog odgovora [23]. Osim kortikosteroidne terapije, kao monoterapija, primenjivani su i kombinovani hemioterapijski režimi sa vinkristinom, adriablastinom (VAD) ili vinkristinom, melfalanom i ciklofosfamidom (VMCP) [5],[23]. Nakon toga najpre je uz kortikosteroidnu terapiju primenjivana i terapija talidomidom sa ili bez ciklofosfamida, kod manjeg broja pacijenata. Podaci o efikasnosti ove terapije uglavnom su bazirani na pojedinačnim prikazima slučajeva, gde detektujemo kako refrakternost na terapiju, tako i postizanje kompletne dugotrajne remisije [27],[28].
Najveći broj pacijenata, prema literaturi je do sada lečen protokolima baziranim na bortozomibu, i to bortezomib+ciklofosfamid+deksametazon (VCD) ili bortezomib+deksametazon (VD), sa postizanjem dobrog hematološkog odgovora. Kompletan odgovor (CR) postignut je kod oko 55,6%, a veoma dobar parcijalni odgovor (VGPR) i parcijalni odgovor (PR) kod ostalih tretiranih pacijenata [26]. Primena autologne transplantacije u lečenju ovih pacijenata nakon inicijalnog lečenja dovodi do dugotrajnije i stabilnije remisije, s povećanjem kompletnog odgovora na 61,5% pacijenata [20].
Lečenje bolesti deponovanja lakih lanaca sprovođeno je i kod pojedinačnih slučajeva uz primenu terapijskih modaliteta sa lenalidomidom. Literaturni podaci govore o većem broju različitih terapijskih režima, te je lenalidomid korišćen u kombinaciji sa prednizonom, sa deksametazonom, melfalanom i prednizonom, kao i dekstametazonom i ciklofosfamidom. Postignuti efekti su zabeleženi kao PR ili VGPR, uz održavanje odgovora od 1-4 godine [29].
Poslednjih godina pojavljuju se podaci o pacijentima lečenim daratumumabom kao monoterapijom u inicijalnom lečenju, kod kojih se postiže i održava dugotrajna hematološka remisija [30]. Daratumumab je posmatran i u formi konsolidacije nakon lečenja protokolima baziranim na bortezomibu, gde je kod svih pacijenata zabeleženo poboljšanje hematološkog odgovora (iz PR u VGPR, odnosno iz VGPR u CR) [31].
Kao potporna terapija kod ovih pacijenata pominje se i transplantacija zahvaćenog organa kod terminalne insuficijencije, ali je za sprovođenje ove procedure neophodno prethodno postizanje hematološkog odgovora i smanjenje koncentracije lakih lanaca u serumu, jer u suprotnom dolazi do ponovnog oštećenja funkcije transplantiranog organa [32].
ZAKLJUČAK
Bolest deponovanja lakih lanaca predstavlja redak entitet i dijagnostički izazov kod većine obolelih pacijenata. Za sprovođenje adekvatne dijagnostike, praćenja i terapije pacijenata potreban je multidisciplinarni pristup koji obuhvata nefrologa, hematologa, patologa, kao i subspecijalista drugih grana kod ekstrarenalnih manifestacija.
Informacije

-
Ključne reči:
-
Primljen:
-
Revidiran:
-
Prihvaćen:
-
Objavljen online:
-
DOI:
-
Kako citirati ovaj članak:

Danijela Jovanović
Klinika za hematologiju, Univerzitetski klinički centar Kragujevac
Zmaj Jovina 30, 34000 Kragujevac, Srbija
Elektronska adresa:
1. Alaggio R, Amador C, Anagnostopoulos I, Attygalle AD, Araujo IBO, Berti E, et al. The 5th edition of the World Health Organization Classification of Haematolymphoid Tumours: Lymphoid Neoplasms. 2022 Jul;36(7):1720-48. doi: 10.1038/s41375-022-01620-2. [CROSSREF]
2. Jimenez-Zepeda VH. Light chain deposition disease: novel biological insights and treatment advances. Int J Lab Hematol. 2012 Aug;34(4):347-55. doi: 10.1111/j.1751-553X.2012.01419.x. [CROSSREF]
3. Randall RE, Williamson WC Jr, Mullinax F, Tung MY, Still WJ. Manifestations of systemic light chain deposition. Am J Med. 1976 Feb;60(2):293-9. doi: 10.1016/0002-9343(76)90440-x. [CROSSREF]
4. Pozzi C, D’Amico M, Fogazzi GB, Curioni S, Ferrario F, Pasquali S, et al. Light chain deposition disease with renal involvement: clinical characteristics and prognostic factors. Am J Kidney Dis. 2003 Dec;42(6):1154-63. doi: 10.1053/j. ajkd.2003.08.040. [CROSSREF]
5. Wang Q, Jiang F, Xu G. The pathogenesis of renal injury and treatment in light chain deposition disease. J Transl Med. 2019 Nov 25;17(1):387. doi: 10.1186/ s12967-019-02147-4. [CROSSREF]
6. Keeling J, Teng J, Herrera GA. AL-amyloidosis and light-chain deposition disease light chains induce divergent phenotypic transformations of human mesangial cells. Lab Invest. 2004 Oct;84(10):1322-38. doi: 10.1038/labinvest.3700161. [CROSSREF]
7. Sicard A, Karras A, Goujon JM, Sirac C, Bender S, Labatut D, et al. Light chain deposition disease without glomerular proteinuria: a diagnostic challenge for the nephrologist. Nephrol Dial Transplant. 2014 Oct;29(10):1894-902. doi: 10.1093/ndt/gfu045. [CROSSREF]
8. Büttner-Herold M, Krieglstein N, Teresa Chuva T, Kaija Minuth K, Frederick Pfister F, Daniel C, et al. Light chain restriction in proximal tubules-implications for light chain proximal tubulopathy. Front Med (Lausanne). 2022 Mar 28;9:723758. doi: 10.3389/fmed.2022.723758. [CROSSREF]
9. Gu X, Herrera GA. Light-chain-mediated acute tubular interstitial nephritis: a poorly recognized pattern of renal disease in patients with plasma cell dyscrasia. Arch Pathol Lab Med. 2006 Feb;130(2):165-9. doi: 10.5858/2006-130-165-LATINA. [CROSSREF]
10. Sethi S, Rajkumar SV, D’Agati VD. The complexity and heterogeneity of monoclonal immunoglobulin-associated renal diseases. J Am Soc Nephrol. 2018 Jul;29(7):1810-23. doi: 10.1681/ASN.2017121319. [CROSSREF]
11. Mohan M, Buros A, Mathur P, Gokden N, Singh M, Susanibar S, et al. Clinical characteristics and prognostic factors in multiple myeloma patients with light chain deposition disease Am J Hematol. 2017 Aug;92(8):739-45. doi: 10.1002/ajh.24756. [CROSSREF]
12. Gandhi M, Pasha SB, Reznicek E, Pasha SR, Ertugrul H, Araslanova A, et al. A case of light chain deposition disease leading to acute liver failure and review of literature. Diseases. 2023 Feb 1;11(1):24. doi: 10.3390/diseases11010024. [CROSSREF]
13. Kanzaki G, Okabayashi Y, Nagahama K, Ohashi R, Tsuboi N, Yokoo T, et al. Monoclonal immunoglobulin deposition disease and related diseases. J Nippon Med Sch. 2019;86(1):2-9. doi: 10.1272/jnms.JNMS.2019_86-1. [CROSSREF]
14. Cassano Cassano R, Bonadio AG, Del Giudice ML, Giannese D, Galimberti S, Buda G. Light chain deposition disease: pathogenesis, clinical characteristics and treatment strategies. Ann Hematol. 2024 Aug 28. doi: 10.1007/s00277- 024-05911-9. [CROSSREF]
15. Colombat M, Gounant V, Mal H, Callard P, Milleron B. Light chain deposition disease involving the airways: diagnosis by fibreoptic bronchoscopy. Eur Respir J. 2007 May;29(5):1057-60. doi: 10.1183/09031936.00134406. [CROSSREF]
16. Hudak M, Sardana R, Parwani AV, Mathewson RC, Gibson CG, Cohen PA, et al. Light chain deposition disease presenting as an atrial mass: a case report and review of literature. Cardiovasc Pathol. 2021 Nov-Dec;55:107368. doi: 10.1016/j.carpath.2021.107368. [CROSSREF]
17. Grassi MP, Clerici F, Perin C, Borella M, Gendarini A, Quattrini A, et al. Light chain deposition disease neuropathy resembling amyloid neuropathy in a multiple myeloma patient. Ital J Neurol Sci. 1998 Aug;19(4):229-33. doi: 10.1007/BF02427609. [CROSSREF]
18. Dos Santos LP, Couto J, Romano M, López R. Light-chain deposition disease presenting with spontaneous splenic rupture. Eur J Case Rep Intern Med. 2018 Dec 27;5(12):0001010. doi: 10.12890/2018_0001010. [CROSSREF]
19. Hendricks C, Fernández Figueras MT, Liersch J, Martin-Urdà MT, López D, Brochhausen C, et al. cutaneous light chain deposition disease: a report of 2 cases and review of the literature. Am J Dermatopathol. 2018 May;40(5):337- 41. doi: 10.1097/DAD.0000000000000991. [CROSSREF]
20. Hiyamuta H, Yamada S, Matsukuma Y, Tsuchimoto A, Nakano T, Taniguchi M, et al. Light chain deposition disease in an older adult patient successfully treated with long-term administration of bortezomib, melphalan and prednisone. Intern Med. 2016;55(10):1319-25. doi: 10.2169/internalmedicine.55.5752. [CROSSREF]
21. Gavriatopoulou M, Musto P, Caers J, Merlini G, Kastritis E, van de Donk N, et al. European myeloma network recommendations on diagnosis and management of patients with rare plasma cell dyscrasias. Leukemia. 2018 Sep;32(9):1883-98. doi: 10.1038/s41375-018-0209-7. [CROSSREF]
22. Yadav P, Leung N, Sanders PW, Cockwell P. The use of immunoglobulin light chain assays in the diagnosis of paraprotein-related kidney disease. Kidney Int. 2015 Apr;87(4):692-7. doi: 10.1038/ki.2014.333. [CROSSREF]
23. Gertz MA. Immunoglobulin light chain amyloidosis: 2018 Update on diagnosis, prognosis, and treatment. Am J Hematol. 2018 Sep;93(9):1169-80. doi: 10.1002/ajh.25149. [CROSSREF]
24. Sayed RH, Wechalekar AD, Gilbertson JA, Bass P, Mahmood S, Sachchithanantham S, et al. Natural history and outcome of light chain deposition disease. Blood. 2015 Dec 24;126(26):2805-10. doi: 10.1182/blood-2015-07-658872. [CROSSREF]
25. Li XM, Rui HC, Liang DD, Xu F, Liang SS, Zhu XD, et al. Clinicopathological characteristics and outcomes of light chain deposition disease: an analysis of 48 patients in a single Chinese center. Ann Hematol. 2016 May;95(6):901-9. doi: 10.1007/s00277-016-2659-1. [CROSSREF]
26. Masood A, Ehsan H, Iqbal Q, Salman A, Hashmi H. Treatment of light chain deposition disease: a systematic review. J Hematol. 2022 Aug;11(4):123-30. doi: 10.14740/jh1038. [CROSSREF]
27. Wang D, Wang Y, Sun S. Renal pathological changes after successful treatment of LCDD using cyclophosphamide, thalidomide, and dexamethasone. Ren Fail. 2021 Dec;43(1):1425-7. doi: 10.1080/0886022X.2021.1988967. [CROSSREF]
28. Fujita H, Hishizawa M, Sakamoto S, Kondo T, Kadowaki N, Ishikawa T, et al. Durable hematological response and improvement of nephrotic syndrome on thalidomide therapy in a patient with refractory light chain deposition disease. Int J Hematol. 2011 May;93(5):673-6. doi: 10.1007/s12185-011- 0829-4. [CROSSREF]
29. Kimura S, Ohkawara H, Ogawa K, Tanaka M, Sano T, Harada-Shirado K, et al. Lenalidomide as a beneficial treatment option for renal impairment caused by light chain deposition disease. Intern Med. 2018 Dec 15;57(24):3651-7. doi: 10.2169/internalmedicine.1018-18. [CROSSREF]
30. Milani P, Basset M, Curci P, Foli A, Rizzi R, Nuvulone M, et al. Daratumumab in light chain deposition disease; rapid and profound hematologic response preserves kidney function. Blood Adv. 2020 Apr14;4(7):1321-4. doi: 10.1182/ bloodadvances.2020001553. [CROSSREF]
31. Kastritis E, Rousakis P, Kostopoulos IV, Gavriatopoulou M, Theodorakakou F, Fotiou D, et al. Consolidation with a short course of daratumumab in patients with AL amyloidosis or light chain deposition disease. Amyloid. 2021 Dec;28(4):259-66. doi: 10.1080/13506129.2021.1971192. [CROSSREF]
32. Heybeli C, Alexander MP, Bentall AJ, Amer H, Buadi FK, Dean PG, et al. Kidney transplantation in patients with monoclonal gammopathy of renal significance (MGRS)-associated lesions: a case series. Am J Kidney Dis. 2022 Feb;79(2):202-16. doi: 10.1053/j.ajkd.2021.04.015. [CROSSREF]